 希少疾患をひもとく
06
「先天性グリコシル化異常症(CDG)」 糖鎖の合成および修飾過程の先天代謝異常
岡本 伸彦 先生
大阪母子医療センター遺伝診療科 主任部長
疾患概念と主な臨床症状
先天性グリコシル化異常症(congenital disorder of glycosylation:CDG)は、糖タンパクの糖鎖の合成過程および修飾過程に関わる遺伝子バリアントにより、糖タンパクの機能不全によって発症する先天代謝異常症です。
200種類程度の遺伝子が関連し、多数の病型からなる疾患群です。PMM2-CDGは海外では約半数をしめますが、われわれの経験では日本では少なく2 0%程度です。PMM2-CDGの主要な症状としては乳児期からの筋緊張低下、精神運動発達遅滞、特徴的顔貌、オレンジ皮様の皮膚、臀部脂肪沈着、乳頭陥没といった皮膚所見、血液凝固異常などがあります。頭部MRIで小脳虫部の欠損ないし低形成が特徴的です。また、脳卒中様発作、脳梗塞、脳出血など脳血管系の合併症が問題となります。内臓の合併症として、心膜炎、心膜液(心嚢液)貯留、心筋症などがあります。内斜視、網膜色素変性、眼振、近視などの眼科異常も多いです。
なお、PMM2-CDG以外の病型では、乳児早期てんかん性脳症、免疫異常、骨格異常、難治性下痢などの多彩な所見を認めます。
診断と治療
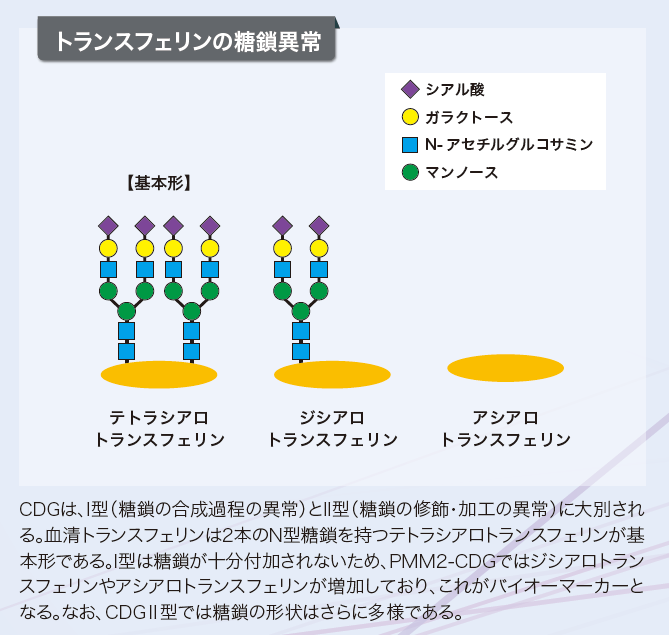
CDGの診断としては、質量分析法による血清トランスフェリンやApoCⅢの糖鎖欠乏や構造異常の同定が有用です。糖鎖異常が判明すれば、遺伝子診断で確定診断を行います。当センターでは「CDG診断サポート」(血清検体を受け付け、糖鎖を解析するなど)を行っています。
CDGには根本治療はなく、対症療法に留まります。一部のCDGではガラクトースやマンノースなどの糖補充療法が有用です。PMM2-CDGではシャペロン療法としてエパルレスタットが検討されているほか、新規治療の研究が進んでいます。
略歴
岡本 伸彦
| 1984年 | 自治医科大学 卒業 |
| 1991年 | 大阪母子医療センター企画調査部および成長発達部門 研究所兼務研究員 |
| 2011年 | 大阪母子医療センター遺伝診療科 主任部長 |
| 2016~2024年 | 大阪母子医療センター研究所 所長/ 分子遺伝病研究部門長(兼任) |
| 2024年~現在 | 大阪母子医療センター遺伝診療科 主任部長 |